产品规格:
产品数量:
包装说明:
关 键 词:CE认证,丽水MDR
行 业:商务服务 认证服务
发布时间:2020-10-27
我公司专业办理医疗产品出口欧盟、美国、中东南美等国家的各种认证:
TUV莱茵,TUV南德,SGS等CE认证(MDD/MDR法规),全套CE技术文件编订, CE第四版临床评价(MEDDEV 2.7.1 Rev 4)编写,欧盟授权代表,欧盟自由销售证书,ISO13485:二016,医疗器械单一审核程序(MDSAP)审核、美国FDA注册(含FDA510K申请),FDA美国代理人服务/ FDA QSR820验厂辅导及整改,FDA警告信应对&RED LIST REMOVAL/QSR820体系辅导/OTC验厂辅导及整改,英国BRC认证咨询,BSCI验厂辅导;口罩NELNSON(尼尔森)检测:(EN 14683检测、BFE检测,VFE检测、PFE检测)、手术衣EN13795测试、防护服type5/6 (PPE认证咨询(89/686/EC个人防护指令辅导)。
Q:对于I类可重复使用的产品,需要提供什么样的文件以证明产品的清洁?
A:除了产品的清洁说明书和相关确认文件,公告机构的审核还包括其他方面,如消毒、灭菌、保养和功能测试。更多信息,可参见MDRArticle 52 。
Q:对照器械(equivalent device)是否需要进行ISO 10993测试?
A:有可能。从生物学角度来看,这取决于此器械和对照器械实质等同的程度。此外还需注意的是,MDR有与器械生物安全性相关的、独立的安全和性能要求,此要求也可能需要器械按照ISO 10993进行测试。
Q:定期安全性更新报告(PSUR)是否会纳入临床评价报告(CER)?
A:MDR要求临床评价需要根据上市后监督(PMS)的数据定期更新。但是,将定期安全性更新报告(PSUR)纳入临床评价报告(CER)并非强制。应使用定期安全性更新报告(PSUR)所基于的上市后监督(PMS)数据来更新临床评价报告(CER)。
Q:MDR对药械组合产品的要求是否有变化?
A:理论上来说,除了产品本身需要额外的审查程序,MDR对药械组合产品的符合性评审要求没有变化。MDR中关于UDI、PMS、临床评价等附加要求也适用于这些产品。然而,“行为责任”(liable to act)一词已经从Rule 14中删除,因此可能会有更多的产品需要药品咨询。
Q:MDR对动物源性医疗器械的影响以及法规的要求?
A:Rule 18的描述中增加了使用人源细胞或组织的器械。然而,除了包括UDI、PMS、临床评价等附加要求外,评价使用动物源组织的产品的方式不会有变化。
Q:对于独立产品包装以及多个产品的包装, UDI是否都适用?
A:如果是独立包装的产品,在每个产品的包装上都需要有UDI。对于多个产品的包装,(例如,一盒外科手套),只要求外包装显示UDI。具体请参阅法规Article 27和 Annex VI。
Q:新的UDI要求是否与现行的美国FDA的UDI要求一致?
A:MDR与美国FDA对于UDI的要求是存在一定差异的。但是也有许多相似点。具体可参见法规Annex VI关于UDI的要求。
全套CE技术文件编订,欧盟医疗器械临床评价指南于进行了第四次修订MEDDEV 2.7.1第四版的大变化之一,就是证明“实质等同”的难度要比之前大很多。全套CE技术文件编订,关键的要求就是一个器械必须满足所有三个一般标准(临床、技术和生物)才能证明“实质等同”。另外,MEDDEV 2.7.1第四版还要求制造商在器械的技术文档中包含对比器械的支持性非临床信息(如临床前报告),也就是说,制造商必须能够完全获取(也就是“拥有”)对比器械的技术文档/设计卷宗。
CE第四版临床评价编写,在临床评价过程中,采用的相关临床数据必须来源于符合医疗器械指令MDD/有源植入性医疗器械指令AIMDD要求的医疗器械,认识到这一点很重要。CE第四版临床评价编写,如果选择非CE认证器械(如:获得美国510K或PMA的器械)作为实质等同器械(对比器械),CE第四版临床评价编写,那么制造商必须就器械批准上市的国家/地区和欧盟之间在患者人群或临床实践上的任何差异作出合理解释。
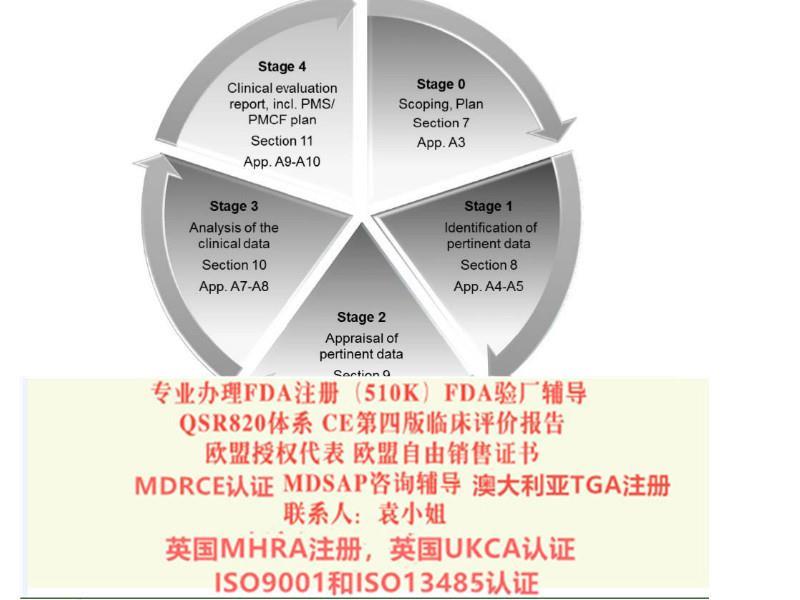
2.7.1 Rev 4临床评价报告
MEDDEV 2.7.1第四版的附录2就何时需要进行临床试验提供了指南。CE第四版临床评价编写,当然,根据医疗器械指令93/42/EEC附录X的1.1a章节,可植入器械和III类器械必须进行临床试验(除非有其它正当理由)。CE第四版临床评价编写,MEDDEV 2.7.1第四版还规定了以下情形也需要进行临床试验:器械运用了新技术或现有技术的临床新用途;现有的临床数据存在任何差距不足以证明器械(包括I类、IIa类和IIb类器械)使用的受益、风险、要求或副作用满足适用的基本要求。CE第四版临床评价编写,很明显,以上规定使得很少有制造商能够仅仅通过临床文献和临床经验数据来证明器械满足适用的基本要求。
此外,MEDDEV 2.7.1第四版还规定了公告机构的角色和职责。CE第四版临床评价编写,一些主要变化是,公告机构必须为临床评价报告的评估建立所要求的QMS程序,且必须拥有评估临床评价报告所需的专业知识。CE第四版临床评价编写,公告机构还需要对其评估的所有临床评价案例出具临床评价评估报告(CEAR)。临床评价评估报告(CEAR)可作为设计卷宗或技术文档报告(如有)的一部分。
总之,MEDDEV 2.7.1 第四版将导致更多的临床试验以及可能更大的样本量,相应地,公告机构则需更加严格的审查所有适用的基本要求 (包括那些与可用性相关的基本要求) 是否已满足。CE第四版临床评价编写,临床评价报告本身也需要更频繁的更新、由更资深的评价者来编写和审核、且与器械生命周期的各个阶段更紧密的结合
我公司专业办理医疗产品出口欧盟、美国、中东南美等国家的各种认证:
TUV莱茵,TUV南德,SGS等CE认证(MDD/MDR法规),全套CE技术文件编订, CE第四版临床评价(MEDDEV 2.7.1 Rev 4)编写,欧盟授权代表,欧盟自由销售证书,ISO13485:二016,医疗器械单一审核程序(MDSAP)审核、美国FDA注册(含FDA510K申请),FDA美国代理人服务/ FDA QSR820验厂辅导及整改,FDA警告信应对&RED LIST REMOVAL/QSR820体系辅导/OTC验厂辅导及整改,英国BRC认证咨询,BSCI验厂辅导;口罩NELNSON(尼尔森)检测:(EN 14683检测、BFE检测,VFE检测、PFE检测)、手术衣EN13795测试、防护服type5/6 (PPE认证咨询(89/686/EC个人防护指令辅导)。
MDR法规要求CE认证NB必须要有自己的审核专家团队,新法规下对外聘专家的做法将有所限制;
自由销售证书定义
自由销售证书也叫出口销售证明书,其英文名称为Free Sales Certificate、Certificate of Free Sale或者Certificate For Exportation of Medical Products;简称FSC 或 CFS。欧盟自由销售证明指的是欧盟国家的主管当局出具的证明产品可以在特定区域自由销售的文件。
谁可以获得CFS ?
目前欧洲所有的CFS只给位于其境内的公司颁发,这些公司可以是:
1、制造商;
2、欧盟代表;
3、贴牌厂商。
因此中国的制造商要申请CFS证书,只能是通过其欧盟授权代表来完成。
中国制造商申请CFS的条件
1、 指定了欧盟授权代表,签署了书面协议;
2、 产品有合法性的证明,这包括:
2. 1、 如果是I类的器械,提供DOC;
2. 2、 如果是I* IIA IIB III类器械,提供公告机构证书。
SUNGO提供的服务
SUNGO可以同时办理欧代、MHRA注册以及CFS证书一站式服务。SUNGO 的CFS证书同样可以提供英国药监局颁发的和荷兰药监局颁发的。
海牙认证和使馆认证
海牙认证/ Apostille定义
“Apostille”来源于法语,即“认证”,但与国内所指的“使领馆认证”不同。“apostille”特指1961年《海牙关于取消外国公文认证要求的公约》签约国之间相互承认的,特定的官方机构对公文上其主管部门所做签字、盖章的真实性予以确认的行为过程和结果,是一种特定的“认证”。
海牙成员国
尔巴尼亚、安道尔、安提瓜和巴布达、阿根廷、亚美尼亚、阿塞拜疆 澳大利亚、奥地利、巴哈马、巴巴多斯、白俄罗斯、比利时 伯利兹、波斯尼亚和黑塞哥维那、博茨瓦纳 文莱、保加利亚 香港和澳门 哥伦比亚、库克群岛、克罗地亚、塞浦路斯 捷克共和国、丹麦、多米尼克,英联邦的、厄瓜多尔、萨尔瓦多、爱沙尼亚 斐济、芬兰、法国、格鲁吉亚(从2007年5月14日)德国 希腊 格林纳达 洪都拉斯、匈牙利、印度 冰岛、爱尔兰、以色列、意大利、日本 哈萨克斯坦 韩国、拉脱维亚、莱索托 利比里亚 列支敦士登、立陶宛、卢森堡、马其顿、马拉维、马耳他 马绍尔群岛、毛里求斯、墨西哥、摩尔多瓦(从2007年3月16日起) 摩纳哥、黑山、纳米比亚、荷兰、新西兰、纽埃 挪威、巴拿马、波兰、葡萄牙、罗马尼亚、俄罗斯联邦 圣基茨和尼维斯、圣卢西亚、圣文森特和格林纳丁斯、萨摩亚、圣马力诺 塞尔维亚、塞舌尔、斯洛伐克、斯洛文尼亚、南非、西班牙 苏里南、史瓦济兰、瑞典、瑞士、汤加、特里尼达和多巴哥 土耳其、乌克兰、英国、美国、委内瑞拉.
使馆认证/ Legalization定义
使馆认证叫Legalization文书海外使用时,要看双方国家是否均为取消文书认证的海牙公约成员国,如果都是只需办理Apostille认证即可,但凡一方不是,就需要办理使馆认证Legalization。
我公司专业办理医疗产品出口欧盟、美国、中东南美等国家的各种认证:
TUV莱茵,TUV南德,SGS等CE认证(MDD/MDR法规),全套CE技术文件编订, CE第四版临床评价(MEDDEV 2.7.1 Rev 4)编写,欧盟授权代表,欧盟自由销售证书,ISO13485:二016,医疗器械单一审核程序(MDSAP)审核、美国FDA注册(含FDA510K申请),FDA美国代理人服务/ FDA QSR820验厂辅导及整改,FDA警告信应对&RED LIST REMOVAL/QSR820体系辅导/OTC验厂辅导及整改,英国BRC认证咨询,BSCI验厂辅导;口罩NELNSON(尼尔森)检测:(EN 14683检测、BFE检测,VFE检测、PFE检测)、手术衣EN13795测试、防护服type5/6 (PPE认证咨询(89/686/EC个人防护指令辅导)。