产品规格:
产品数量:
包装说明:
关 键 词:帽子的MHRA厂家电话
行 业:商务服务 认证服务
发布时间:2023-04-02
IIb类非植入式设备,IIa类器械,IVD清单B,自检IVD,I类的无菌或具有测量的设备:2021年8月31日之前,有欧盟的CE证书,只需要找个英国授权代表,以及完成MHRA注册,便可以卖到英国GB市场. 在2023年6月30日之前,英国GB认可欧盟CE标志和欧盟NB颁发的CE证书(包括指令和法规)。
我公司办理产品出口欧盟、美国、中东南美等的各种认证: TUV莱茵,TUV南德等CE认证(MDD/MDR法规),CE技术文件编订, CE第四版评价(MEDDEV 2.7.1 Rev 4)编写,欧盟授权代表,欧盟自由销售证书,ISO13485:二016,器械单一审核程序(MDSAP)审核、美国FDA注册(含FDA510K申请),FDA美国代理人服务/ FDA QSR820验厂及整改,FDA警告信应对&RED LIST REMOVAL/QSR820体系/OTC验厂及整改,英国BRC认证咨询,BSCI验厂;口罩NELNSON(尼尔森)检测:(EN 14683检测、BFE检测,VFE检测、PFE检测)、手术衣EN13795测试、防护服type5/6 (PPE认证咨询(89/686/EC个人防护指令)。 产品注册义务 欧盟针对器械产品和体外诊断设备有明确和严格的进关要求(相关要求请参照欧盟法规:器械指令MDD 93/42/EEC和体外诊断器械指令IVDD 98/79/EC),该要求简单的归总为认证和注册两种。 对于Ix, IIa, IIb 和III类的器械产品必须通过欧盟批准的公告机构(NB)来进行认证,通过认证后获得CE证书,然后制造商在产品上加贴CE标志。 对于I类产品,欧盟要求制造方根据欧盟相应的指令和标准对自己的产品进行评估和改进,然后加贴CE标志,并由器械制造商或其欧盟授权代表向其注册的营业地点所在的欧洲经济区EEA成员国的主管机关(CA-Competent Authority)注册并提供相关的产品资料和信息,获得注册号。 EEA成员国内的制造商可以自己直接向主管当局进行注册和通告。非EEA的(比如中国的)制造商在加贴CE标志时,应该委托其欧盟代表到欧盟代表所在国的主管当局将制造商及产品信息完成注册(Registration)并取得注册号。注册可在任一EEA成员国的主管机关进行,由该国主管机关向EEA各国进行通报注册信息,避免每个重复进行注册。 如何选择一个的欧盟授权代表? a) 选择有资质,有能力的第三方欧盟授权代表公司。 欧盟境内注册的合法公司/拥有的技术人员,熟悉欧盟相关法规,能帮助制造方解决争端/避免空壳公司,代理商以及展会服务商。------以上几点可通过查询其欧盟注册证书,拨打其欧盟境内的电话看是否为电话录音等途径进行确认。 b) 签订有效的欧盟授权代表协议或合同。 合同/协议的甲乙双方的名称和地址必须和将来加贴CE标志的产品的包装/标签上的制造商和欧盟授权代表的名称和地址完全一致。 c) 应注意以下事项: 欧盟授权代表合同条款应是欧盟的主要语言版本。 避免在欧盟境内无固定办公地点和固定联络电话的欧盟授权代表。 避免经销商兼任欧盟授权代表。 避免在欧洲留学的亲戚朋友兼任欧盟授权代表。 为什么选择欧通商务咨询作为您的授权代表? 欧通商务咨询集丰富的评估和经验,的技能和法规解读于一体,为您提供的授权代表服务,欧通商务咨询是助您在欧洲取得巨大成功的必然选择。 - 我们具有丰富的器械和机电产品法规解读经验,作为您的授权代表,可以为您提品认证和出口方面的。 - 我们作为您的授权代表,可以为您提供欧盟成员国的法规和销售信息。 - 我们作为您的授权代表,可以为您充当对欧盟主管当局的法律实体 - 我们作为您的授权代表,可以为您提供后续的产品注册等增值服务。
我公司办理欧盟,美国,澳大利亚以及中东南美等等各类认证:FDA510K认证,欧盟自由销售证书,欧盟授权代表,ISO13485/ISO9001认证,欧盟CE认证(MDR(REGULATION (EU) 2019/745)),FDA注册,FDA验厂,英国授权代表,MHRA注册,美国代理人服务,澳大利亚TGA认证,CE整套技术文件编订、 CE第四版评价(MEDDEV 2.7.1 Rev 4)编写)、防护服PPE指令Type5/6认证、器械单一体系审核MDSAP认证、BSCI验厂、BRC 认证,澳大利亚TGA注册、口罩NELNSON(尼尔森)检测:(EN 14683检测、BFE检测,VFE检测、PFE检测)、手术衣EN13795测试,器械产品备案登记表、器械产品注册证、生产备案登记表、生产许可证 欧盟注册定义 依据欧盟法规规定,所有的MDD I类器械,客户定制器械以及IVDD的OTHER类别的器械在出口到欧盟时都需要完成欧盟注册。欧盟注册是由欧盟各个成员国的器械主管机构来实施审批的。 欧盟注册需要提供的资料 所有申请者应提供企业名称,地址等基本信息以及产品的名称和型号等信息。除此之外,还需要提品的说明书(必要时)以及公司签发的DOC(符合性声明)。 欧盟注册的种类 SUNGO可以提供英国器械企管当局MHRA的注册服务,以及荷兰器械主管当局的器械注册服务。注册信函样本请见下图:
当你次使用CE标志到您的设备上时,你必须通知主管机关进行注册(MHRA注册)
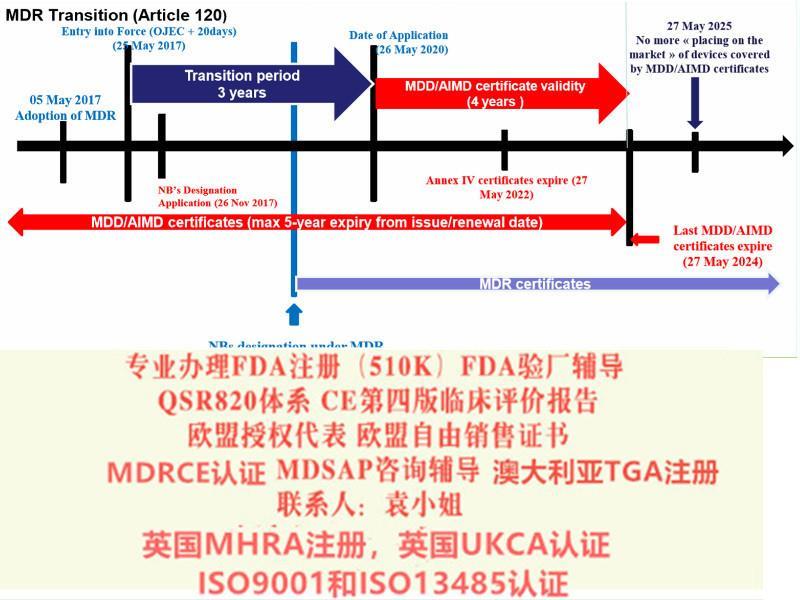
我公司办理产品出口欧盟、美国、中东南美等的各种认证: TUV莱茵,TUV南德等CE认证(MDD/MDR法规),CE技术文件编订, CE第四版评价(MEDDEV 2.7.1 Rev 4)编写,欧盟授权代表,欧盟自由销售证书,ISO13485:二016,器械单一审核程序(MDSAP)审核、美国FDA注册(含FDA510K申请),FDA美国代理人服务/ FDA QSR820验厂及整改,FDA警告信应对&RED LIST REMOVAL/QSR820体系/OTC验厂及整改,英国BRC认证咨询,BSCI验厂;口罩NELNSON(尼尔森)检测:(EN 14683检测、BFE检测,VFE检测、PFE检测)、手术衣EN13795测试、防护服type5/6 (PPE认证咨询(89/686/EC个人防护指令)。 2019年2月器械法规(MDR)和体外诊断器械法规(IVDR)终提案发布,2019年3月7日欧盟28个成员国一致表决同意欧盟采用新版的器械法规(MDR)和体外诊断器械法规(IVDR)。2019年5月5日,欧盟正式发布了OfficialJournal其正式对外宣布了新版MDR(REGULATIONEU2019/745)法规和新的IVDR(REGULATIONEU2019/746)法规。新法规将取代现行的三个器械指令:分别是器械指令93/42/EEC,有源器械指令90/385/EEC及体外诊断器械指令98/79/EEC。 欧盟代表的法律责任 所有在欧盟的企业,必须以书面形式,授权在欧盟境内的个人或法人作为其授权代表,处理和MDR&IVDR相关的法律事宜。 - 对于制造商对欧盟代表的书面授权,只有欧盟代表书面确认后,该授权才生效,一种器械只能有一个欧盟代表; - 当主管当局提出,欧盟代表应将授权书提供给主管当局; - 欧盟代表至少应负责确认制造商已经建立CE技术文件、签发符合性声明、履行了符合性评估流程、履行了注册责任。应保存有制造商的CE技术文件、符合性声明、CE证书,并在需要时提供给主管当局; - 应负责及时在主管当局和制造商之间传递信息,协助采取纠正预防措施; - 应及时将投诉、事故等信息传递给制造商; - 如果制造商不履行法律责任,欧盟代表对缺陷产品承担连带赔偿责任; - 如果制造商不履行法律责任,欧盟代表有权终止委托,并立即报告主管当局; -当制造商变更欧盟代表时,制造商、新欧盟代表、原欧盟代表应签署三方协议,约定职责交接日期、资料交接、后续投诉/事故信息转达等事宜; - 应至少任命一名负责法规合规性的员工,应有4年以上器械法规事务或质量管理体系工作经验,或理工科、、大学以上学历加1年器械法规事务或质量管理体系的工作经验 进口商、经销商的法律责任 进口商: 应确认生产商已欧盟代表、已签发符合性声明、已使用UDI、标签说明书符合要求、已正确使用CE标志; - 器械或其包装或其随机文件上,应进口商名称、注册地址、联系地址和注册商标等信息; - 应确认器械已在欧盟数据库注册登记,进口商自身也应登记获得SRN; - 应确保器械在符合生产商要求的环境里存储和运输; - 应对客户投诉、召回、不合格品记录在案,并通知生产商及欧盟代表; 经销商: - 应确认产品上已正确使用CE标志、制造商已经签署符合性声明、标签说明书语言符合法规要求、已正确使用UDI; - 应确认产品包装或其随机文件上有进口商的信息; - 应确保器械在符合生产商要求的环境里存储和运输; - 应对客户投诉、召回、不合格品记录在案,并通知生产商及欧盟代表; - 认为产品不符合MDR&IVDR要求的,应立即通知制造商或欧盟代表或进口商;如果涉及严重风险的,应立即通知主管当局。
UKCA合格评定的依据
对于器械和体外诊断器械而言,目前UKCA合格评定的依据是UK MDR 2002。后续如果英国有更新器械法案的计划,更新之后将按照新的法案实施合格评定。